


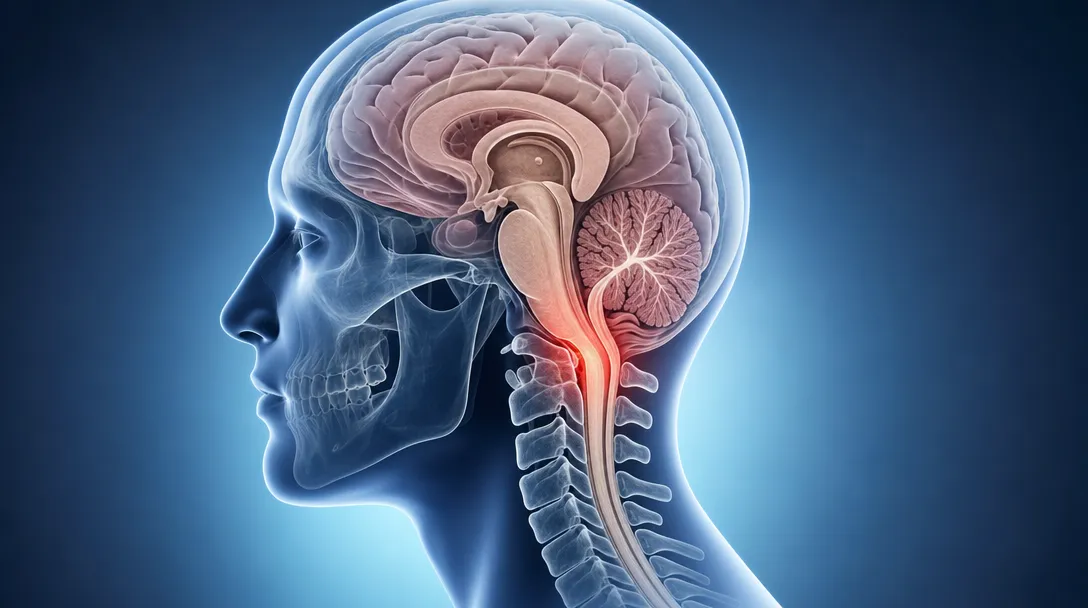
W zespole Arnolda-Chiariego rokowania zależą przede wszystkim od typu wady, wieku pacjenta, stopnia ucisku struktur nerwowych oraz obecności powikłań, a w najczęstszym typie 1 przebieg jest zazwyczaj bardzo dobry i długość życia się nie skraca. Rozumiemy, że diagnoza budzi niepokój u chorych i ich bliskich.
W tym tekście różnicujemy przebieg według typu wady, wyjaśniamy skuteczność operacji odbarczenia oraz pokazujemy, jak wygląda codzienne życie po zabiegu.
Najważniejsze informacje
- Rokowanie w zespole Arnolda-Chiariego zależy od czterech czynników: typu wady, wieku pacjenta, stopnia ucisku struktur nerwowych i obecności powikłań.
- W typie 1 (postać dorosła) większość chorych żyje tak długo jak osoby zdrowe, a wiele przypadków przebiega bezobjawowo.
- Typ 3 u noworodków to wada letalna o wysokiej śmiertelności, a typ 2 niemal zawsze łączy się z wodogłowiem i rozszczepem kręgosłupa.
- Typ 1 dotyczy około 1 na 1000 urodzeń, a rezonans wykrywa go u 3,6% populacji; objawowy Chiari ma tylko 10-30 osób na 100 tysięcy.
- U 30-70% pacjentów rozwija się jamistość rdzenia (syringomielia), która stopniowo uszkadza drogi nerwowe.
- Operacja odbarczenia daje 70-85% poprawy, ale nie usuwa przyczyny ani nie gwarantuje remisji na całe życie.
- Pacjenci powinni unikać sportów kontaktowych, dźwigania ciężarów i gwałtownych ruchów głową oraz pozostawać pod kontrolą specjalisty przez całe życie.
Rokowania w zespole Arnolda-Chiariego zależą od czterech czynników
Rokowanie w zespole Arnolda-Chiariego (malformacji Chiariego) zależy przede wszystkim od czterech czynników: typu wady, wieku pacjenta, stopnia ucisku struktur nerwowych oraz obecności powikłań. U większości chorych z typem 1 przebieg jest bardzo dobry, a długość życia zwykle się nie skraca. Kluczowa jest jednak jedna zasada: im później rozpoznano chorobę, tym trudniejszy jej przebieg. Długi czas trwania dolegliwości przed leczeniem pogarsza rokowanie.
Wiek pacjenta i czas trwania objawów przed leczeniem
Malformacja Chiariego typu 1 daje objawy najczęściej u osób młodych, w wieku około 30-40 lat. To ważne, ponieważ długotrwały ucisk rdzenia kręgowego z czasem może doprowadzić do jamistości rdzenia. Nieleczone dolegliwości utrwalają się. Wczesne wykrycie zwykle oznacza łagodniejszy przebieg niż wieloletnie objawy pomijane przez lekarzy.
Stopień ucisku pnia mózgu i rdzenia kręgowego
O rokowaniu decyduje nie tyle sam rozmiar wady, ile jej wpływ na struktury nerwowe. Co istotne, wielkość obniżenia migdałków móżdżku nie koreluje bezpośrednio z nasileniem objawów: silne dolegliwości mogą pojawić się już przy 5 mm, a przy 8-10 mm pacjent bywa całkowicie bezobjawowy. Liczy się realny ucisk pnia mózgu i rdzenia, a nie milimetry na obrazie rezonansu.
Rola wczesnej diagnozy
Szybkie rozpoznanie pozwala wdrożyć obserwację lub leczenie, zanim pojawią się trwałe uszkodzenia. Zespół Arnolda-Chiariego wymaga specjalistycznej oceny, bo od tempa reakcji zależy, czy uda się zatrzymać rozwój powikłań. W kolejnych sekcjach omówię, jak rokowanie różni się między poszczególnymi typami wady.
Czym jest malformacja Chiariego i dlaczego typ decyduje o przebiegu?
Zespół Arnolda-Chiariego (malformacja Chiariego) polega na przemieszczeniu struktur tyłomózgowia, głównie migdałków móżdżku, do kanału kręgowego wskutek zmniejszenia objętości tylnej części czaszki. Ta ciasnota uciska struktury nerwowe. Aktualnie stosowana nazwa medyczna to malformacje Chiariego. Pierwsze obserwacje przedstawił John Cleland w 1883 roku, a późniejsze badania Hansa von Chiari i Juliusa Arnolda pozwoliły opisać przebieg choroby.
Dlaczego typ ma tak duże znaczenie? Bo różnice między postaciami są dramatyczne. Klasyfikacja dzieli chorobę na pięć kategorii, z których każda oznacza inne rokowanie.
| Typ | Charakterystyka | Grupa wiekowa |
|---|---|---|
| Typ 0 | Jamistość rdzenia bez przemieszczenia tyłomózgowia | różna |
| Typ 1 | Postać dorosłych, obniżenie migdałków móżdżku | młodzi dorośli |
| Typ 2 | Współistnieje z wodogłowiem i rozszczepem kręgosłupa | dzieci |
| Typ 3 | Przesunięcie całego móżdżku do otworu potylicznego, wada śmiertelna | noworodki |
| Typ 4 | Hipoplazja móżdżku | noworodki |
Chiari typ 1: postać dorosła
Typ 1 diagnozuje się przy obniżeniu migdałków móżdżku minimum 5 mm poniżej otworu wielkiego czaszki, ocenianym za pomocą rezonansu magnetycznego. Co ważne, sam typ 0 pokazuje, że przemieszczenie migdałków nie jest już bezwzględnie konieczne do rozpoznania, bo jamistość rdzenia potrafi wystąpić bez ektopii.
Chiari typ 2 i 3: postacie dziecięce
Typ 2 współistnieje z rozszczepem kręgosłupa i wodogłowiem. Typ 3 to najcięższa postać letalna: cały móżdżek przesuwa się do otworu potylicznego. Ta różnica między postacią dorosłą a dziecięcą wyjaśnia, czemu rokowanie waha się od niemal normalnego życia po zagrożenie w okresie noworodkowym.
Rokowanie w typie 1: dlaczego większość chorych żyje długo i normalnie
W typie 1 zespołu Arnolda-Chiariego (malformacji Chiariego) rokowanie jest zazwyczaj bardzo dobre. Większość pacjentów z typem I ma normalną długość życia i może żyć tak długo jak osoby zdrowe, zwłaszcza przy prawidłowej diagnostyce i leczeniu. Wiele przypadków przebiega bezobjawowo przez długi czas.
Skąd ten optymizm? Postać dorosła rozwija się powoli, a organizm często przez lata kompensuje ciasnotę w tylnym dole czaszki. Dlatego samo rozpoznanie w rezonansie nie oznacza wyroku. Chiari to nie choroba, która sama w sobie skraca życie, gdy nie doszło do groźnych powikłań.
Kiedy wystarczy sama obserwacja i MRI?
Spora część pacjentów z zespołem Chiari nigdy nie będzie wymagała operacji. Chorzy skąpo- lub bezobjawowi powinni pozostawać jedynie pod obserwacją, ponieważ zabieg niesie ryzyko i nie gwarantuje poprawy. Kontrolne MRI pozwala śledzić, czy migdałki móżdżku uciskają struktury nerwowe i czy nie tworzy się jamistość rdzenia.
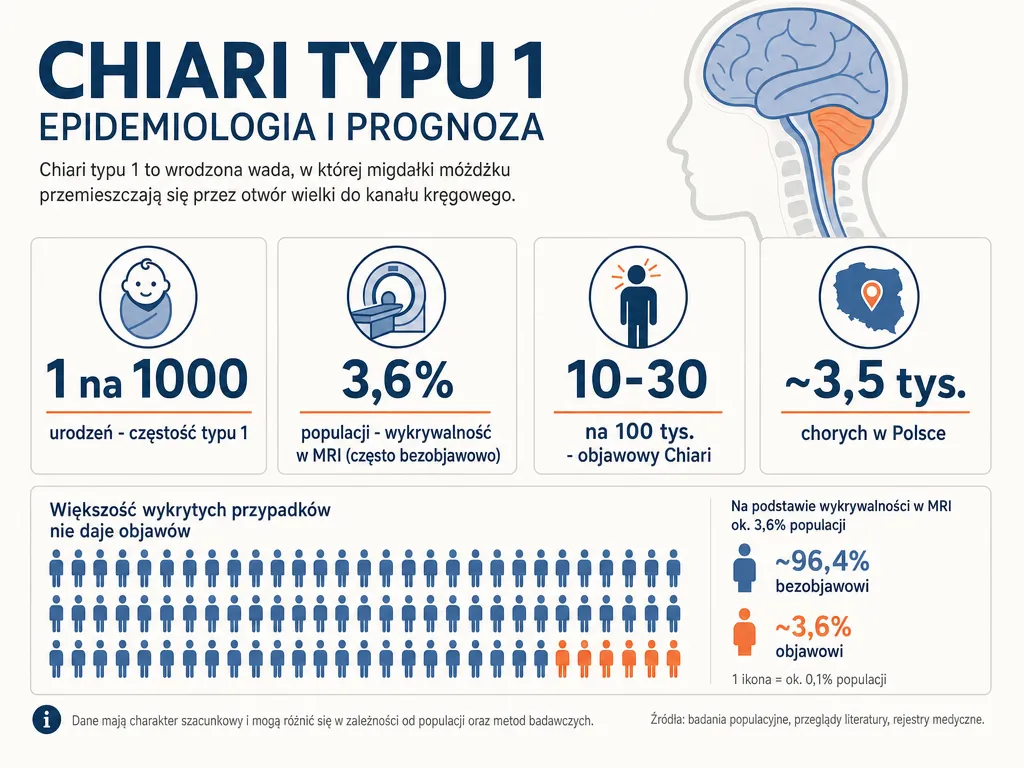
Skala zjawiska pokazuje, jak często Chiari bywa niegroźny. Typ I dotyczy około 1 na 1000 urodzeń, ale badania MRI wykrywają go nawet u 3,6% populacji, bo wiele przypadków nie daje objawów. Objawowy zespół Chiari występuje jedynie u 10-30 osób na 100 tysięcy; w Polsce chorych szacuje się na około 3,5 tysiąca.
Czy zespół Chiari skraca życie?
Nie, sam typ I zwykle nie skraca życia. Zagrożenie pojawia się dopiero wtedy, gdy dołączą powikłania, takie jak nasilona syringomielia czy wodogłowie. Bez nich pacjent prowadzi normalne życie pod okresową kontrolą specjalisty.
Rokowanie u dzieci z typem 2 i 3 jest poważniejsze
U dzieci rokowanie w zespole Arnolda-Chiariego (malformacji Chiariego) jest znacznie trudniejsze niż u dorosłych. Typy 2 i 3 rozpoznaje się już w okresie noworodkowym i często współistnieją z ciężkimi wadami rozwojowymi. Wymagają natychmiastowej, złożonej opieki neurochirurgicznej.
Objawy u niemowląt
Typ 2 to postać dziecięca, która niemal zawsze współistnieje z wodogłowiem oraz rozszczepem kręgosłupa (przepukliną oponowo-rdzeniową). Ta kombinacja wad decyduje o ciężkości przebiegu. Długość życia dziecka zależy przede wszystkim od nasilenia objawów neurologicznych i szybkości interwencji.
Noworodek z typem 2 wymaga natychmiastowej, złożonej opieki neurochirurgicznej we wczesnym dzieciństwie: często konieczne jest jednoczesne zaopatrzenie przepukliny, założenie zastawki odprowadzającej płyn oraz dalsze leczenie odbarczające. To nie jest jedna operacja, lecz cały proces terapeutyczny rozłożony na pierwsze miesiące i lata życia.
Typ 3 jako postać letalna
Typ 3, czyli przepuklina oponowo-szyjna, to najcięższa odmiana wady. Rozpoznaje się ją najczęściej zaraz po narodzeniu, a chory nie potrafi samodzielnie funkcjonować. Wiąże się z ciężkimi objawami neurologicznymi i wysoką śmiertelnością: uznaje się ją za wadę letalną.
Przemieszczenie całego móżdżku do otworu potylicznego uszkadza kluczowe struktury pnia mózgu. Dla porównania typ 4 (hipoplazja móżdżku) bywa określany jako bezpośrednio zagrażający życiu już we wczesnym okresie niemowlęcym. Różnica między postaciami dziecięcymi a typem 1 jest zatem dramatyczna.
Powikłania, które pogarszają rokowanie: syringomielia i wodogłowie
To właśnie powikłania decydują o tym, kiedy rokowanie w zespole Arnolda-Chiariego (malformacji Chiariego) przestaje być dobre. Nieleczony ucisk struktur nerwowych z czasem prowadzi do trwałych niedowładów i nieodwracalnych ubytków neurologicznych. Dwa najgroźniejsze scenariusze to jamistość rdzenia i wodogłowie.
Syringomielia i trwałe niedowłady
U 30-70% pacjentów z zespołem Chiari dochodzi do przenikania płynu do wnętrza rdzenia i powstania jamistości rdzenia (syringomielii), która stopniowo uszkadza drogi nerwowe. Częstość jamistości szacuje się na około 8,5 na 100 tysięcy osób. Charakterystyczne jest tu rozszczepienne zaburzenie czucia: chory czuje dotyk, ale nie odczuwa bólu i temperatury, co skutkuje niezauważonymi urazami i oparzeniami.
Rokowanie zależy od poziomu jamy w rdzeniu. Najgorsza lokalizacja to poziom C3-C5: choroba zabiera wtedy czucie zarówno w kończynach górnych, jak i dolnych. Im dłużej trwa nieleczony ucisk, tym większe ryzyko, że niedowłady staną się trwałe.
Wodogłowie
Wodogłowie towarzyszy około 7-9% przypadków, najczęściej w typie 2 u dzieci. Zaburzony przepływ płynu mózgowo-rdzeniowego powoduje wzrost ciśnienia wewnątrzczaszkowego, który wymaga pilnej interwencji neurochirurgicznej.
Problemy z oddychaniem i zaburzenia połykania
Ucisk na rdzeń przedłużony i pień mózgu bywa najgroźniejszy. Może wywoływać problemy z oddychaniem, bezdechy oraz zaburzenia połykania. Te objawy sygnalizują zaawansowany ucisk struktur nerwowych i wymagają szybkiej oceny specjalisty, bo bezpośrednio wpływają na rokowanie.
Leczenie i jego skuteczność: operacja odbarczenia a leczenie zachowawcze
Leczenie zespołu Arnolda-Chiariego (malformacji Chiariego) zależy od nasilenia objawów. Przy dolegliwościach łagodnych stosuje się leczenie zachowawcze, przy nasilonych: operację odbarczenia. Skuteczna dekompresja daje 70-85% poprawy i często trwale usuwa objawy, choć żadna metoda nie gwarantuje remisji na całe życie.
Kiedy konieczna jest operacja?
Nie każdy pacjent wymaga zabiegu. Chorzy skąpo- lub bezobjawowi powinni pozostawać jedynie pod obserwacją, ponieważ operacja niesie ryzyko i nie gwarantuje poprawy. Spora część pacjentów nigdy nie będzie operowana. Do zabiegu kwalifikuje się osoby z narastającym uciskiem struktur nerwowych, postępującą syringomielią lub wyraźnym pogorszeniem neurologicznym.
Najczęściej wykonywany zabieg to odbarczenie tylnego dołu czaszki. Neurochirurg usuwa fragment kości potylicznej, czasem fragment kręgu, poszerza przestrzeń dla móżdżku i rdzenia oraz przywraca prawidłowy przepływ płynu mózgowo-rdzeniowego. Syringomielia może wymagać drenażu, a wodogłowie założenia zastawki komorowo-otrzewnowej. Warto pamiętać, że pacjent powinien pozostawać pod opieką neurochirurga, a nie neurologa, bo jest to schorzenie neurochirurgiczne.
Leczenie zachowawcze i rehabilitacja
Leczenie zachowawcze obejmuje leki przeciwobrzękowe, przeciwbólowe, poprawiające krążenie oraz rehabilitację. To jednak pomoc doraźna, niegwarantująca remisji objawów na całe życie. Łagodzi dolegliwości, ale nie usuwa przyczyny ucisku.
Czy zespół Arnolda-Chiariego jest wyleczalny?
Choroby nie da się w pełni cofnąć, lecz udana operacja często trwale znosi objawy i zatrzymuje postęp uszkodzeń. Kluczowa jest diagnostyka: ogranicza się zwykle do rezonansu magnetycznego głowy, szyi i całego kręgosłupa, a największym problemem bywa znalezienie lekarza kojarzącego objawy z tą chorobą. W wielu przypadkach MRI jest jedynym badaniem pozwalającym postawić rozpoznanie.
Życie po operacji: czego unikać i jak wygląda dalszy przebieg
Po operacji odbarczenia większość pacjentów z zespołem Arnolda-Chiariego (malformacją Chiariego) odczuwa wyraźną poprawę i wraca do normalnej aktywności. Dalszy przebieg zależy jednak od stopnia wcześniejszego ucisku struktur nerwowych i obecności powikłań. Objawy mogą się utrzymywać, a czasem nawracać, dlatego dalsza obserwacja jest niezbędna.
Czego należy unikać przy zespole Chiari?
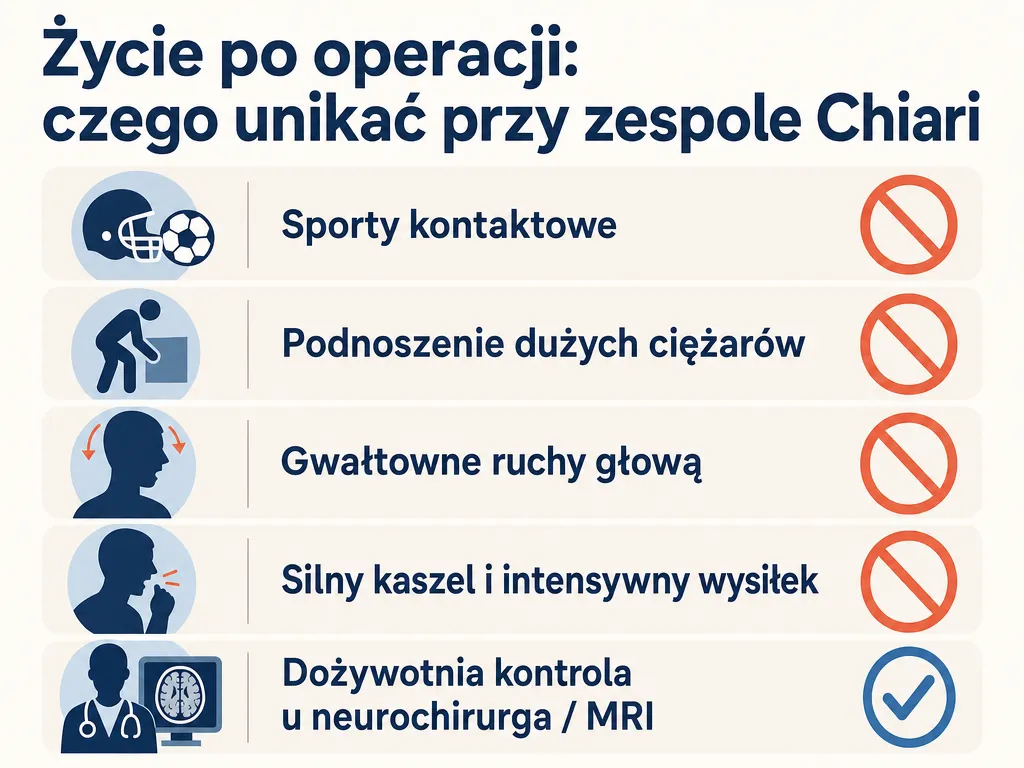
Pacjenci powinni unikać wszystkiego, co gwałtownie podnosi ciśnienie wewnątrzczaszkowe lub obciąża odcinek szyjny. Chodzi przede wszystkim o sporty kontaktowe, podnoszenie dużych ciężarów oraz gwałtowne ruchy głową. Znaczenie mają też codzienne, pozornie błahe czynności. Nawet intensywny wysiłek, silny kaszel czy schylanie się mogą chwilowo nasilić bóle głowy i zawroty.
Warto wprowadzać te ograniczenia stopniowo i dostosowywać je do zaleceń operatora. Rehabilitacja pod nadzorem specjalisty pomaga bezpiecznie odbudować sprawność bez ryzyka przeciążeń.
Ryzyko nawrotu objawów i dalsza obserwacja
Operacja nie zawsze daje trwałe cofnięcie się dolegliwości. U części chorych objawy mogą powracać, zwłaszcza gdy leczenie podjęto późno, po długim okresie ucisku rdzenia. Dlatego pacjent z rozpoznanym zespołem Arnolda-Chiariego musi pozostawać pod kontrolą neurologiczną lub neurochirurgiczną przez całe życie.
Regularne wizyty i kontrolne badania rezonansem pozwalają wychwycić ewentualny nawrót lub rozwój syringomielii, zanim doprowadzi do trwałych ubytków. Stała opieka specjalisty jest więc nie formalnością, lecz warunkiem utrzymania dobrego rokowania w dłuższej perspektywie.
Pytania, które pacjenci zadają najczęściej o rokowania
Ile żyje się z zespołem Arnolda-Chiariego?
Długość życia zależy przede wszystkim od typu wady. W typie I większość pacjentów żyje tak długo jak osoby zdrowe, zwłaszcza przy dobrej diagnostyce i kontroli. Typ II zależy od ciężkości choroby. Typ III uznaje się za wadę o wysokiej śmiertelności, a typ IV bezpośrednio zagraża życiu już w okresie noworodkowym.
Czy zespół Arnolda-Chiariego jest wyleczalny?
Nie w sensie całkowitego wyleczenia. Malformacja Chiariego to wada budowy tylnej części czaszki, więc operacja odbarczenia nie usuwa przyczyny, lecz zmniejsza ucisk i przywraca prawidłowy przepływ płynu mózgowo-rdzeniowego. U wielu chorych daje to trwałą poprawę i zatrzymanie objawów. Leczenie zachowawcze pozostaje jedynie pomocą doraźną.
Czy zespół Chiariego skraca życie?
W typie I zazwyczaj nie. Przy braku groźnych powikłań pacjenci prowadzą normalne życie pod okresową kontrolą specjalisty. Sytuacja zmienia się w cięższych typach dziecięcych i wtedy, gdy dołączają zaawansowane powikłania neurologiczne, które wpływają na czynności życiowe.
Czy zespół Arnolda-Chiariego postępuje?
Tak, choroba może postępować. Długotrwały ucisk rdzenia z czasem prowadzi do jamistości rdzenia (syringomielii) oraz trwałych zaburzeń czucia i niedowładów, gdy pozostaje nieleczony. Dlatego tak ważna jest dożywotnia kontrola i szybka reakcja na nowe objawy.
Czy przy zespole Arnolda-Chiariego przysługuje renta?
Nie ma automatycznego prawa do renty z powodu samej diagnozy. O świadczeniu decyduje orzecznik ZUS na podstawie rzeczywistej niezdolności do pracy, a nie nazwy choroby. Znaczenie ma stopień objawów, powikłania i ograniczenia funkcjonalne. Warto zebrać pełną dokumentację neurochirurgiczną i wynik MRI oraz skonsultować sprawę bezpośrednio z ZUS.
Źródła / Bibliografia
- swiatzdrowia.pl/artykuly/zespol-arnolda-chiariego-objawy-diagnoza-i-mozliwosci-leczenia – Świat Zdrowia – zespół Arnolda-Chiariego: objawy, diagnoza i możliwości leczenia
- zpamietnikalekarza.pl/zespol-arnolda-chiariego – Z pamiętnika lekarza – zespół Arnolda-Chiariego
- youtube.com/watch?v=1grkKsa3xFE – Wywiad ekspercki o zespole Arnolda-Chiariego (YouTube)