


Mielofibroza i jej rokowania budzą u pacjentów najwięcej niepokoju, dlatego zacznijmy od konkretu: mediana przeżycia to zwykle 5 do 7 lat od diagnozy, ale rozpiętość jest ogromna i sięga od poniżej 2 lat do ponad 20. Postać choroby i skala ryzyka zmieniają tę prognozę radykalnie. Wiemy, jak trudne są te liczby dla chorych i ich bliskich.
Poniżej wyjaśniamy, od czego naprawdę zależy przebieg: postacie mielofibrozy, skala DIPSS, ryzyko transformacji oraz wpływ leczenia na czas i jakość życia.
Najważniejsze informacje
- Mediana przeżycia w mielofibrozie wynosi zwykle 5-7 lat od diagnozy, a rozpiętość sięga od poniżej 2 do ponad 20 lat.
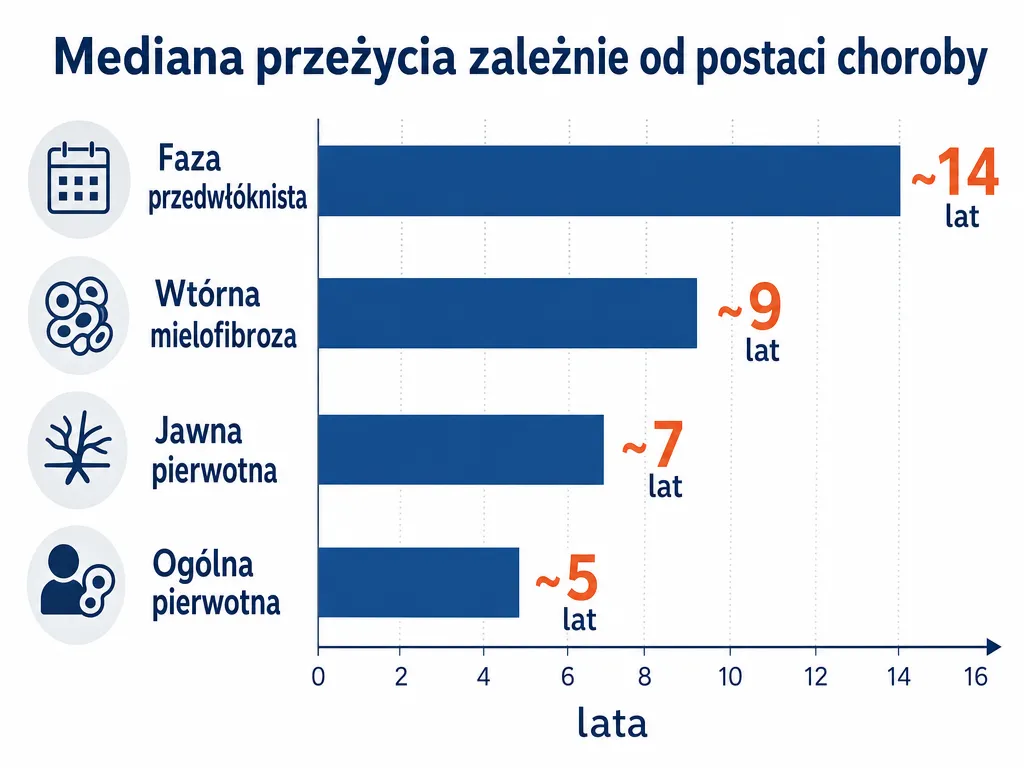
- Mediana przeżycia zależy od postaci: faza przedwłóknista ~14 lat, wtórna ~9 lat, jawna pierwotna ~7 lat, ogólna pierwotna ~5 lat.
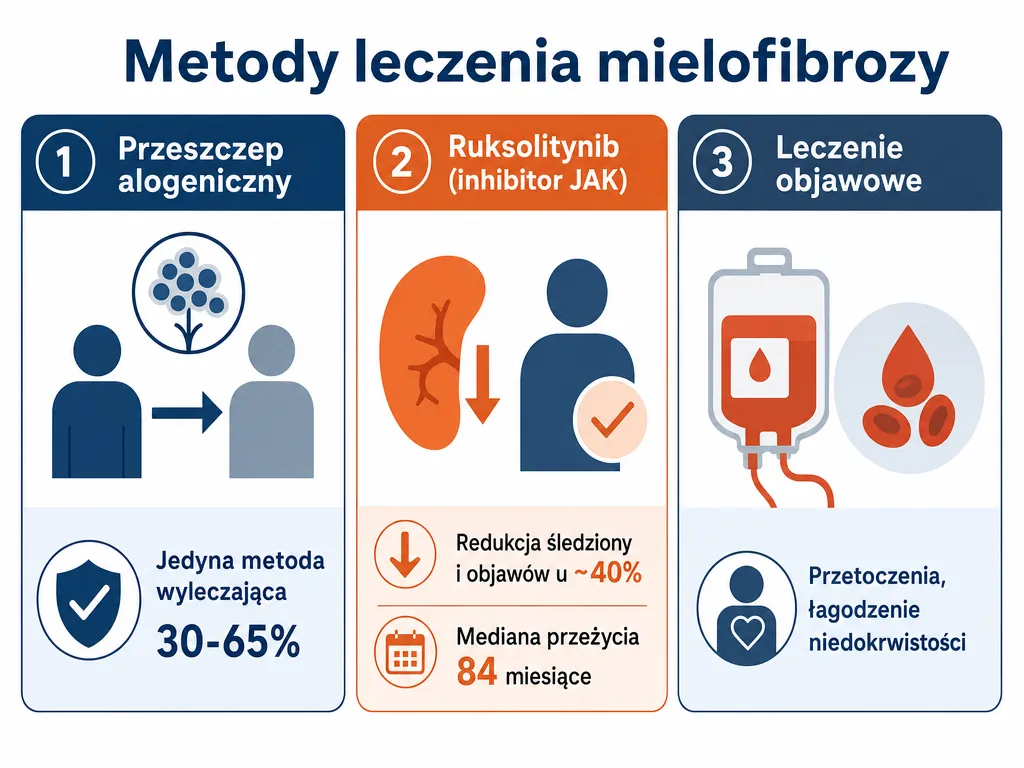
- Allogeniczny przeszczep komórek macierzystych to jedyna metoda potencjalnie wyleczająca, dająca wyleczenie u 30-65% chorych.
- Ruksolitynib redukuje śledzionę i objawy ogólne u około 40% pacjentów, a mediana przeżycia leczonych sięga 84 miesięcy.
- Transformacja do ostrej białaczki szpikowej dotyka 10-20% chorych w ciągu pierwszych 10 lat i radykalnie pogarsza rokowanie.
- Powiększenie śledziony występuje u 90% pacjentów już w chwili rozpoznania, a wątroby u 40-70% chorych.
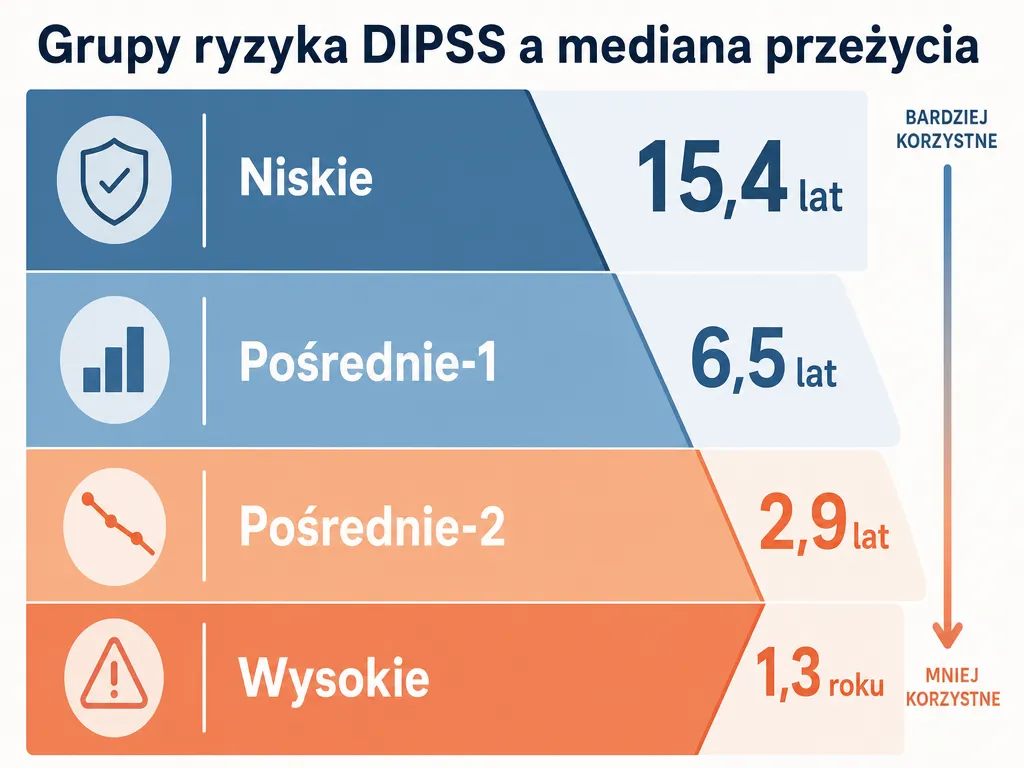
- Skala DIPSS dzieli chorych na cztery grupy ryzyka: od 15,4 lat przeżycia (niskie) do 1,3 roku (wysokie).
Jakie są rokowania w mielofibrozie: mediana przeżycia i najważniejsze liczby?
Mielofibroza rokuje bardzo różnie w zależności od postaci choroby. Mediana przeżycia w pierwotnej mielofibrozie wynosi około 5 lat i jest najmniej korzystna spośród wszystkich zespołów mieloproliferacyjnych. Jednak w fazie przedwłóknistej pacjenci żyją znacznie dłużej: nawet do 14 lat.
Ta rozpiętość zaskakuje wielu chorych. Rokowanie jest wyjątkowo zróżnicowane, a czas przeżycia sięga od poniżej 2 lat do ponad 20 lat. W niektórych przypadkach pacjenci osiągają długość życia porównywalną z populacją ogólną.
Mediana przeżycia zależnie od postaci choroby
Podane liczby pochodzą z różnych klasyfikacji, dlatego warto je rozdzielić. Wartość około 5 lat opisuje ogólną medianę pierwotnej mielofibrozy. Dane 14/9/7 lat rozróżniają natomiast konkretne postacie choroby.
Wtórna mielofibroza wiąże się z wyższym ryzykiem zgonu niż postać pierwotna, mimo że jej mediana bywa dłuższa od jawnej pierwotnej.
Dlaczego rokowania są tak zróżnicowane?
O przebiegu decydują konkretne parametry krwi. Chorzy z hemoglobiną powyżej 10 g/dl i leukocytozą 4000-30000/μl przeżywają średnio 8 lat. Natomiast pacjenci z Hb poniżej 10 g/dl i leukocytozą przekraczającą 30000/μl lub leukopenią poniżej 4000/μl żyją zwykle mniej niż rok. To pokazuje, jak silnie stan zaawansowania wpływa na prognozę. Szczegółowe skale prognostyczne omawiamy dalej w artykule.
Czym jest mielofibroza i dlaczego szpik kostny włóknieje?
Mielofibroza to rzadka choroba nowotworowa z grupy przewlekłych nowotworów mieloproliferacyjnych, w której prawidłowy szpik kostny stopniowo zastępowany jest tkanką włóknistą. Nie jest to białaczka, choć z czasem może transformować w ostrą białaczkę szpikową. Zapadalność wynosi 0,5-1,5 osoby na 100 tys. rocznie, z równą częstością u kobiet i mężczyzn. Szczyt zachorowań przypada na 6. i 7. dekadę życia, a średni wiek rozpoznania to 65 lat.
Nowotwory mieloproliferacyjne w skrócie
Dlaczego szpik włóknieje? Odpowiada za to nieprawidłowy rozrost megakariocytów i wzmożona synteza cytokin, w tym interleukiny 8. Te procesy prowadzą do postępującego bliznowacenia szpiku. Gdy szpik przestaje produkować komórki krwi, krwiotworzenie przenosi się do śledziony i wątroby, które w efekcie ulegają powiększeniu. Kluczową rolę odgrywają mutacje kierujące: JAK2 V617F wykrywa się u 50-60% chorych, CALR u około 80% pacjentów bez mutacji JAK2/MPL, MPL u około 10%, a tzw. triple negative u 10-15%.
Postać pierwotna, wtórna i prefibrotyczna
Mielofibroza występuje w trzech postaciach. Pierwotna rozwija się samodzielnie i dzieli się na fazę przedwłóknistą oraz jawną pierwotną. Wtórna mielofibroza pojawia się po wielu latach trwania czerwienicy prawdziwej lub nadpłytkowości samoistnej. Faza przedwłóknista (prefibrotyczna) poprzedza jawne włóknienie. Rozróżnienie tych typów ma bezpośrednie przełożenie na rokowanie, które szczegółowo omawiamy w dalszej części artykułu.
Co wpływa na rokowanie: czynniki ryzyka i skale prognostyczne DIPSS?
O rokowaniu w mielofibrozie decyduje kilka czynników: etap choroby, wiek pacjenta, stan ogólny, nasilenie niedokrwistości oraz profil genetyczny. Lekarze porządkują te dane za pomocą skal prognostycznych, które przydzielają chorego do konkretnej grupy ryzyka i pozwalają oszacować przewidywany czas przeżycia.
Kluczowe czynniki prognostyczne
Mielofibroza rokuje tym gorzej, im więcej niekorzystnych parametrów występuje jednocześnie. Znaczenie ma także profil molekularny. Mutacje CALR wiążą się z korzystniejszym przebiegiem, a triple negative z gorszym rokowaniem. Obecność dwóch lub więcej niekorzystnych mutacji (ASXL1, EZH2, SRSF2, IDH1/2) skraca medianę przeżycia do około 2,6 roku wobec 12,3 roku u pacjentów bez nich. Także kariotyp waży: izolowana delecja 5q rokuje dobrze, natomiast delecja chromosomu 17 i złożony kariotyp rokują źle.
Jak działa skala DIPSS i DIPSS-plus?
IPSS ocenia pięć czynników przy rozpoznaniu: wiek powyżej 65 lat, objawy ogólne, niedokrwistość, leukocytozę oraz blasty we krwi obwodowej co najmniej 1%. DIPSS analizuje te same parametry w dowolnym momencie choroby, a DIPSS-plus dodaje trzy kolejne: zapotrzebowanie na przetoczenia KKCz, płytki poniżej 100 G/l oraz niekorzystny kariotyp.
| Skala | Uwzględniane czynniki |
|---|---|
| IPSS / DIPSS | wiek >65 lat, objawy ogólne, niedokrwistość, leukocytoza, blasty we krwi obwodowej ≥1% |
| DIPSS-plus (dodatkowo) | zapotrzebowanie na przetoczenia KKCz, płytki <100 G/l, niekorzystny kariotyp |
| Molekularne (uzupełniająco) | mutacje CALR, JAK2, ASXL1, triple negative |
Grupy ryzyka a przewidywany czas przeżycia
DIPSS przydziela pacjenta do jednej z czterech grup ryzyka, z którymi wiążą się różne mediany przeżycia:
Taka klasyfikacja ma bezpośrednie przełożenie na decyzje terapeutyczne. To właśnie na jej podstawie kwalifikuje się chorych do bardziej agresywnych metod leczenia.
Objawy zaawansowanej mielofibrozy i fazy progresji choroby
Mielofibroza w zaawansowanym stadium daje objawy, które znacząco obniżają jakość życia. Dominuje wśród nich powiększenie śledziony, nasilona niedokrwistość i małopłytkowość oraz uciążliwe objawy ogólne. Choroba nie stoi w miejscu: może wejść w fazę akceleracji, a następnie w kryzę blastyczną.
Objawy ostatniego stadium
Powiększenie śledziony (splenomegalia) występuje u 90% pacjentów już w chwili rozpoznania, a wątroby u 40-70% chorych. To skutek metaplazji śledzionowej: gdy zwłókniały szpik traci zdolność krwiotwórczą, produkcja komórek krwi przenosi się do śledziony i wątroby, które się powiększają.
Osłabienie odczuwa 50-70% chorych. Do tego dochodzą objawy ogólne wywołane tzw. burzą cytokinową: utrata masy ciała, gorączka, świąd skóry, przewlekłe zmęczenie i bóle kości. U około połowy pacjentów objawy te są obecne już przy diagnozie. Postępująca niedokrwistość i małopłytkowość zwiększają ryzyko krwawień, a u około 13% chorych stwierdza się powikłania zakrzepowe.
Faza akceleracji i kryza blastyczna
Mielofibroza może przejść w fazę akceleracji, w której rośnie odsetek blastów we krwi i szpiku. Kolejnym etapem jest kryza blastyczna, odpowiadająca transformacji do ostrej białaczki szpikowej. To stan zagrożenia życia, który wymaga pilnej hospitalizacji i intensywnego leczenia. Mechanizm tej transformacji oraz jej wpływ na rokowanie omawiamy szczegółowo w kolejnej sekcji.
Transformacja do ostrej białaczki szpikowej: największe zagrożenie
Sama w sobie mielofibroza nie jest białaczką. To rzadki nowotwór mieloproliferacyjny, w którym szpik kostny włóknieje. Problem polega jednak na tym, że u części chorych choroba przechodzi w agresywną fazę blastyczną. Transformacja do ostrej białaczki szpikowej (AML) występuje u 10-20% pacjentów w ciągu pierwszych dziesięciu lat choroby. To zmiana, która radykalnie pogarsza rokowanie.
Mechanizm jest gwałtowny. Niedojrzałe komórki, czyli blasty, zaczynają dominować w szpiku i krwi obwodowej. Ostra białaczka szpikowa nie daje charakterystycznych objawów: bywają one mylone ze zwykłą infekcją, co opóźnia rozpoznanie i utrudnia szybkie wdrożenie leczenia. Rokowanie po transformacji jest bardzo złe i wymaga intensywnej, natychmiastowej terapii.
Transformacja blastyczna nie jest jednak jedynym zagrożeniem. Głównymi przyczynami zgonów w mielofibrozie są przejście w AML, ciężkie zakażenia oraz krwotoki. Właśnie dlatego regularne badania kontroli szpiku i morfologii mają tak duże znaczenie. Wczesne wykrycie narastającego odsetka blastów pozwala szybciej zareagować i rozważyć bardziej agresywne metody leczenia, o których piszemy w dalszej części artykułu.
Leczenie mielofibrozy a szansa na poprawę i wyleczenie
Mielofibroza pozostaje chorobą, którą można wyleczyć tylko jedną metodą. To allogeniczny przeszczep komórek macierzystych. Pozostałe terapie łagodzą objawy, zmniejszają śledzionę i wydłużają życie, ale nie odwracają naturalnego przebiegu choroby. Wybór strategii zależy od grupy ryzyka, wieku i stanu ogólnego pacjenta.
Przeszczep szpiku: kiedy i dla kogo
Allogeniczny przeszczep komórek macierzystych to jedyna metoda potencjalnie wyleczająca mielofibrozę. Prowadzi do wyleczenia u 30-65% chorych, a 3-5-letnie przeżycie po zabiegu wynosi 45-70%. Kwalifikuje się pacjentów z grup ryzyka pośredniego i wysokiego, bez przeciwwskazań. Procedura jest jednak bardzo obciążająca, dlatego decyzja zawsze waży realną szansę na wyleczenie wobec ryzyka powikłań.
Ruksolitynib i inne inhibitory JAK
Inhibitory kinazy JAK blokują nadmiernie aktywny szlak sygnałowy, który napędza rozrost komórek i burzę cytokinową. Ruksolitynib redukuje śledzionę i objawy ogólne u około 40% chorych.
W Polsce lek jest dostępny w programie lekowym dla pacjentów z ryzykiem pośrednim-2 i wysokim, z nasilonymi objawami i śledzioną co najmniej 5 cm pod łukiem żebrowym. Mediana całkowitego przeżycia leczonych sięga 84 miesięcy. Ważne: nagłe odstawienie ruksolitynibu może wywołać groźną burzę cytokinową.
Momelotynib to nowsza opcja, która nie pogarsza anemii, a nawet potrafi podnieść stężenie hemoglobiny.
Leczenie objawowe niedokrwistości
Gdy dominuje niedokrwistość, terapia skupia się na jej łagodzeniu. Część chorych wymaga przetoczeń koncentratu krwinek czerwonych. Wartościową opcją bywa też udział w badaniach klinicznych, które dają dostęp do nowych cząsteczek. 50-70% pacjentów przerywa terapię ruksolitynibem w ciągu 3-5 lat, a mediana przeżycia po trwałym odstawieniu wynosi od 6 miesięcy do 2 lat.
Pytania o mielofibrozę, które najczęściej zadają pacjenci
Czy mielofibroza to nowotwór złośliwy?
Tak. Mielofibroza jest złośliwym nowotworem szpiku kostnego z grupy przewlekłych nowotworów mieloproliferacyjnych. Rozwija się z komórki macierzystej krwi, w której powstaje nabyta mutacja. Choroba postępuje i wpływa na produkcję krwinek, dlatego wymaga stałej opieki hematologicznej, mimo że u części chorych przebiega latami bez gwałtownych zmian.
Czy mielofibroza jest uleczalna?
Całkowite wyleczenie jest możliwe wyłącznie poprzez allogeniczny przeszczep komórek macierzystych. To jedyna metoda, która odwraca naturalny przebieg choroby. Pozostałe terapie, w tym ruksolitynib, łagodzą objawy, zmniejszają śledzionę i wydłużają życie, ale nie usuwają choroby. Do przeszczepu kwalifikuje się chorych z grup ryzyka pośredniego i wysokiego, bez przeciwwskazań zdrowotnych.
Czy mielofibroza to białaczka?
Nie. Mielofibroza nie jest białaczką, choć oba schorzenia dotyczą szpiku. To odrębny nowotwór mieloproliferacyjny, w którym szpik stopniowo włóknieje. Zagrożeniem pozostaje jednak transformacja w ostrą białaczkę szpikową, o czym piszemy w sekcji o progresji choroby.
Czy mielofibroza jest chorobą dziedziczną?
Zazwyczaj nie. Mielofibrozę wywołują najczęściej mutacje nabyte w ciągu życia, a nie dziedziczne. Nie przekazuje się jej dzieciom w klasycznym rozumieniu choroby genetycznej. Dotyka głównie osób w średnim i starszym wieku, choć około 10% pacjentów ma poniżej 45 lat.
Gdzie szukać wsparcia i informacji jako pacjent z mielofibrozą?
Najlepszym źródłem wiedzy jest lekarz hematolog i wyspecjalizowane ośrodki hematologiczne. Rzetelne informacje oferują też organizacje pacjenckie oraz portale takie jak DKMS i Głos Pacjenta. Warto korzystać z grup wsparcia i fundacji zrzeszających chorych na nowotwory krwi, które pomagają w codziennym funkcjonowaniu z chorobą.
Źródła / Bibliografia
- dkms.pl/dawka-wiedzy/o-nowotworach-krwi/mielofibroza-wloknienie-szpiku-objawy-diagnostyka-leczenie-rokowania – DKMS – mielofibroza: objawy, diagnostyka, leczenie, rokowania
- leki.pl/na/mielofibroza/rokowanie – Leki.pl – rokowanie w mielofibrozie
- glospacjenta.pl/nowotwory/krwi/555,mielofibroza – Glos Pacjenta – mielofibroza (prof. Gora-Tybor)